基因组学
从序列到功能,从DNA水准探索生命本质,助力基础 科研、育种及临床转化的突破。
全外显子测序 (WES)
全外显子组测序(whole exome sequencing,WES)是指利用序列捕获技术将全基因组外显子区域DNA捕捉并富集后进行高通量测序的基因组分析方法。人类基因组外显子,占人类基因组的1%。研究表明,人类85%以上的疾病基因是由外显子上的碱基突变造成的。相比于全基因组测序,外显子组测序更高深度、更加经济、高效,尤其适用于大量样本的分析。对于研究SNP、InDel等变异类型,可以凭借高深度测序鉴定到全基因组测序所没有鉴定到的突变。

原理介绍
WES(全外显子组测序)利用外显子富集技术,通过与外显子序列结合的特异性探针,从接头连接序列库中捕获蛋白质编码区。然后,利用不同的高通量测序平台对这些富集的外显子区域进行测序,以获得编码区的详细信息。最后,分析数据以识别可能影响蛋白质功能的变异。这有助于了解不同的遗传疾病。
文献案例
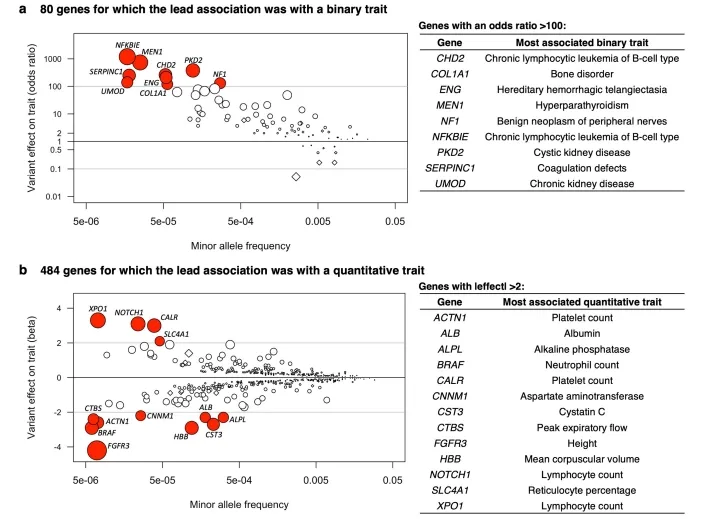
2021年发表的题为《Exome sequencing and analysis of 454,787 UK Biobank participants》的论文,该研究纳入UK Biobank队列中的454,787例参与者,通过WES分析其外显子区域的蛋白改变变异(如错义突变、无义突变)。结果显示,WES共发现1200万个编码变异(包括100万个功能丧失变异、180万个有害错义变异),其中564个基因与3994个健康相关性状(如肝病、眼病、癌症、血压)显著相关。例如,SLC9A3R2基因的变异与高血压风险降低相关,MAP3K15、FAM234A基因的变异与糖尿病风险降低相关,SLC27A3基因的变异与哮喘风险降低相关。WES数据发现基因-性状关联,外显子区域的罕见变异(如SLC9A3R2基因的功能丧失变异)是某些健康性状的重要驱动因素,为疾病的风险预测提供了新的生物标志物。 通过WES数据结合功能实验解析基因功能,研究人员可解析基因的功能(如MAP3K15基因参与胰岛素信号通路),为疾病的机制研究提供依据。
实验流程
提取 DNA
一般来自外周血或唾液样本;经红细胞裂解、蛋白酶K消化后采用磁珠法提取基因组DNA,并检测浓度、纯度与完整性,确保满足建库要求;
文库构建
将提取的基因组DNA随机打断成小片段,经末端修复与加A尾后连接带索引(index)的测序接头,加入样本“标签”区分不同样品;
外显子捕获
使用生物素标记的外显子捕获探针与文库进行液相杂交,将目标外显子区域“钓”出来,经充分洗涤去除非目标片段并洗脱富集,提升目标数据占比;
上机测序
将捕获富集后的文库稀释混样,加载至Illumina高通量测序仪进行高质量双端测序,读取碱基序列并产出原始下机数据,用于后续分析;
数据分析
对海量测序数据进行质控、比对与变异检测,筛选出SNP/InDel变异,并借助数据库注释其潜在致病性与临床功能意义,辅助临床解读与决策
送样标准
大于0.1g
大于5×10~6 cells
>1ml
血浆:≥3mL;血清:≥3mL;脑脊液样本 :≥4mL
厚度在5-10μm,含组织面积大于25mm2的切片10张
总量大于 500ng
交付内容
数据质量控制报告
对原始数据进行质控评估,包括测序深度(如平均覆盖度≥100X)、覆盖度均一性(如目标区域4X以上覆盖度≥95%)、数据产量(如总读长数)及污染情况(如接头序列比例),确保数据符合分析要求。
变异检测与注释结果
变异信息:识别外显子区域的单核苷酸变异(SNV)、小插入缺失(InDel)等突变,提供基因名称、染色体位置、变异类型(如错义突变、无义突变)及HGVS命名。 数据库注释:关联人群频率数据库、疾病数据库及功能预测工具,评估变异的致病性。
分析与解读报告
检测结论:明确是否检出与临床表型相关的致病/可能致病变异。 结果解读:解释变异的致病机制、遗传模式及临床意义。 验证结果:附Sanger测序峰图、MLPA图等验证数据,确认变异的真实性。
常见问题
外显子捕获是一个杂交捕获的过程,探针与不同外显子区段的杂交效率并不相同,我们采用国际主流软件和长期优化的分析方法可以针对单个样本进行SNP、InDel和CNV变异检测。
癌症基因组学侧重于研究肿瘤细胞特有的、非遗传因素导致的体细胞突变,因此我们需要选取患者的正常组织进行测序,以过滤germline mutations。由于考虑到个体间germline突变差异很大, 为避免筛选出很多假阳性体细胞突变位点,肿瘤和正常组织需来源于同一个体。
适合,FFPE样本和ctDNA由于样本自身的特性,存在DNA片段化、起始量不足等情况,高深度的外显子测序可以通过增加变异位点reads的支持数,提高变异检出的准确性。
