微生物组学
深度剖析宿主与环境微生物群落演变,揭示微生态与健康的复杂交互。
微生物多样性(16S/ITS/18S)
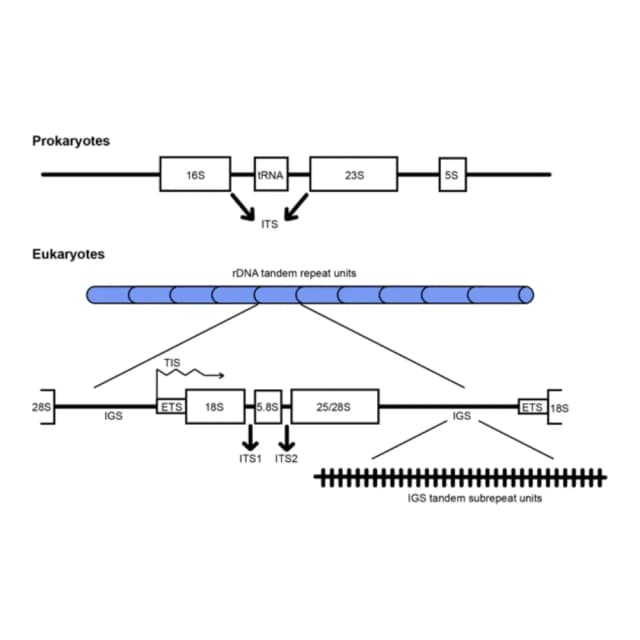
微生物多样性测序,也称为扩增子测序,是一种通过分子技术解析复杂环境中微生物群落构成的高效方法。该方法通过提取环境样本(如土壤、水体、肠道内容物等)的总DNA,利用通用引物特异性扩增16S rDNA(细菌和古菌)、18S rDNA(真核微生物)或ITS(真菌内转录间隔区)等标志性基因的特定高变区域,再结合高通量测序技术,揭示微生物群落的物种组成、丰度及多样性信息。其技术核心在于利用目标基因中保守区与高变区的特性:保守区便于通用引物设计,确保扩增广度;高变区序列的变异则作为物种鉴定的分子条形码,通过序列差异区分不同微生物分类单元。根据研究目标的不同,通常选择不同标记基因的特定位点进行分析。例如,对16S rDNA的V3-V4区进行测序常用于解析细菌或古菌的群落结构;18S rDNA测序适用于研究环境样本中的真核微生物多样性;而ITS1或ITS2区域因进化速率较快,能更精确地揭示真菌的群落组成和差异。
原理介绍
微生物多样性测序(又称扩增子测序)的实验流程始于PCR扩增。取质量合格的基因组DNA样品,加入融合引物配置PCR反应体系,设定特定PCR反应参数进行靶向扩增。扩增完成后,对产物进行纯化以去除引物、酶等杂质,完成文库构建。文库质量检测是确保测序成功的关键环节。对文库的片段大小分布和浓度进行精确测定,检测合格的文库可在高通量测序平台上机测序。下机数据需经过严格质控:首先过滤原始数据,去除低质量reads,得到高质量的Clean Data。然后,利用reads间的Overlap关系将双端序列拼接成更长的Tags。随后,在97%的相似度阈值下将Tags聚类为OTU,每个OTU通常代表一个微生物物种。后续分析包括:通过比对数据库对OTU进行物种注释;基于注释结果计算α多样性和β多样性,以揭示样品内物种复杂度及组间群落差异。整个流程通过标准化操作,实现了对环境样本中微生物群落结构的解析。
文献案例
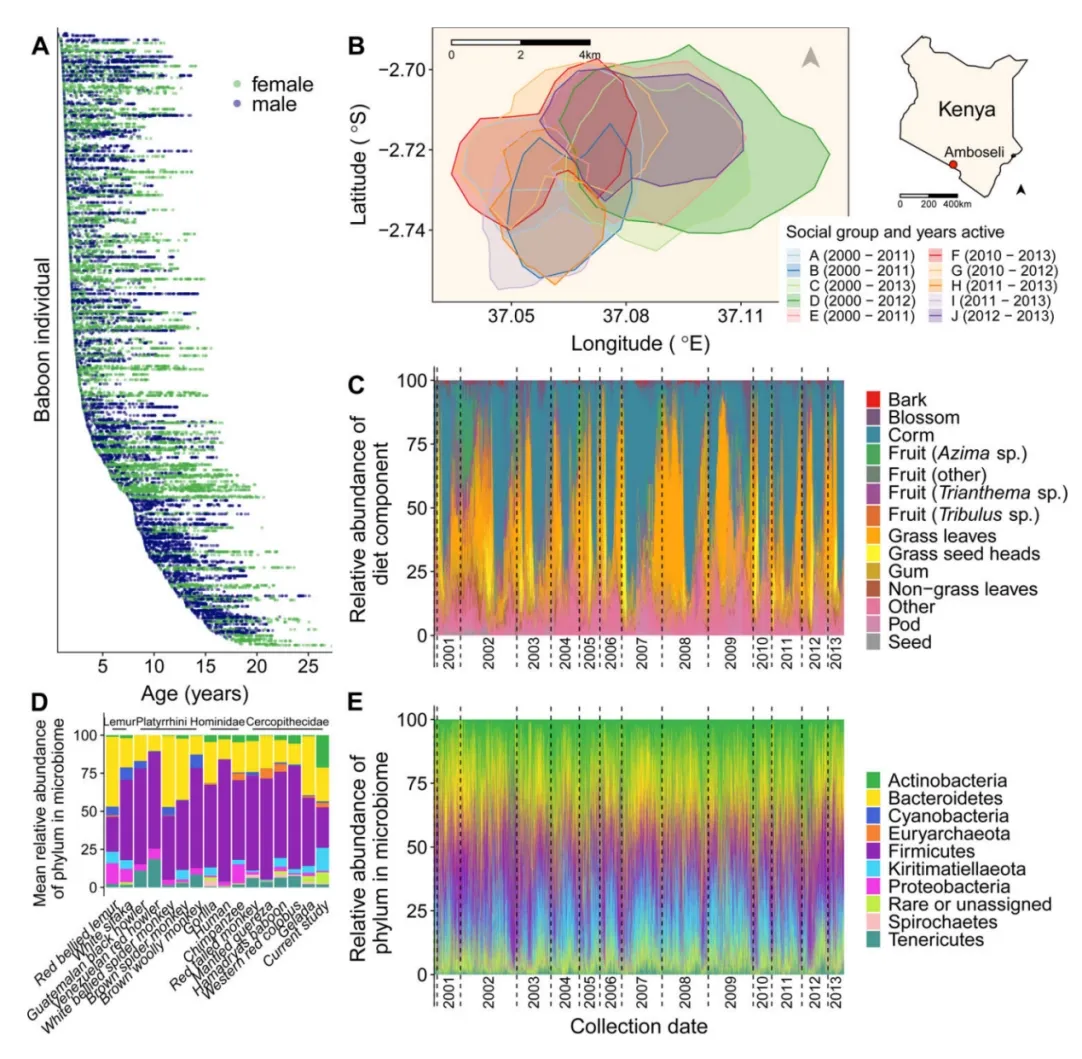
《Science》期刊上发表了题为“Gut microbiome heritability is near-universal but environmentally contingent”的研究论文,旨在探讨宿主遗传对肠道微生物组的影响。研究基于野生狒狒(Papio cynocephalus)种群,通过长达14年的纵向数据(16,234份粪便样本,来自585只狒狒),结合16S rRNA基因测序,分析了微生物多样性的遗传性。研究通过16S V4区扩增子测序,生成ASV(amplicon sequence variant)数据,量化微生物相对丰度、群落多样性(如Shannon指数)和β多样性(Bray-Curtis距离)。通过16S技术证明肠道微生物遗传性在狒狒中近普适,但高度依赖环境背景。这为微生物组作为宿主表型响应选择提供了证据,并强调纵向采样在遗传研究中的重要性。
送样标准
≥0.5g。
≥0.5ml。
≥0.5g。
≥0.3g。
≥1ml,沉淀≥0.5g。
≥1ml,沉淀≥0.5g。
≥1个。
≥8ml或≥4g。
≥0.5g。
≥1张。
≥1张。
交付内容
质量控制报告
总结数据质量指标,如Q30分数、测序深度、序列长度分布,以及过滤后的有效序列数量。
ASV/OTU表
生成扩增子序列变体(ASV)或操作分类单元(OTU)表格,列出每个样本中微生物特征的丰度。
去噪和嵌合体去除
通过工具处理序列,减少PCR和测序错误。
多样性分析
Alpha多样性、Beta多样性、统计检验。
分类学注释
分类学分配,通常基于参考数据库。分类学组成图,提供各样本中不同分类单元的相对丰度图表。
高级分析与报告
差异丰度分析:识别组间显著差异的微生物类群。功能预测:可选内容,如基于PICRUSt2预测微生物功能潜能。
常见问题
ITS测序主要是针对真菌多样性的研究,注释准确度高;18S测序针对的是真核微生物,注释到的范围广,但是就真菌来说精确度相对较低;可根据研究目的合理选择测序方案。
16S样本多样性及组间差异分析是基于统计结果进行的分析,一般样本数越多,统计结果越准确。最低样本数要求如下:样本间多样性分析(n≥4),组间多样性分析样本(组别≥2,每组样本数n≥3)。
16S扩增子测序是对微生物16S rDNA 特定区域进行扩增并测序分析的产品,扩增产物不包含宿主的信息。所以样本中宿主DNA并不会对测序结果造成影响,测序过程中也无需增加数据量。
