微生物組學
深度剖析宿主與環境微生物群落演變,揭示微生態與健康的複雜交互。
細菌基因組 de novo 測序
細菌基因體 de novo 測序是指在無參考基因體的情況下,透過測序技術取得細菌全基因體序列並從頭組裝的技術,核心目標是解析未知或未完成基因體註釋細菌的完整遺傳資訊。其技術價值主要體現於三大領域:基礎研究、臨床應用、工業與環境應用。傳統細菌基因體測序依賴短讀長技術,但受限於讀長較短(通常 50–300 bp),難以跨越細菌基因體中的重複區域,導致組裝結果存在「缺口(gap)」,且無法完整捕獲環狀質體、噬菌體等額外遺傳元件。隨著長讀長技術的突破,此問題獲得解決。目前,細菌基因體 de novo 測序已從碎片化組裝邁向完整環狀完成圖階段,成為微生物學研究從序列獲取到功能解析的核心工具。
原理介紹
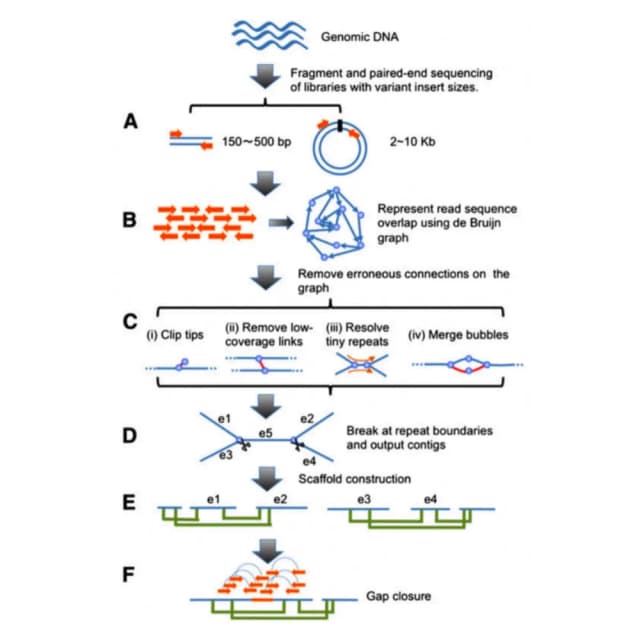
細菌基因體 de novo 測序的核心是多技術互補:透過長讀長技術解決組裝連續性,短讀長技術確保序列準確性,輔助技術完善遺傳元件解析,最終實現完整基因體建構。細菌基因體 de novo 是對細菌基因體測序後從頭組裝,步驟為先將細菌染色體 DNA 機械地隨機切割成一定相對分子質量範圍的片段,依不同測序策略建構對應大小文庫,再進行大規模測序。最終組裝水平依研究需要與細菌本身特點而定,最高指標是一條 contig,即基因體的完整序列。在組裝基礎上進行基因體組分分析、功能註釋等,推測 ORF 是否為真實蛋白質編碼序列,檢查功能位點,分析共有序列或特徵序列、單一基因或基因間相互作用、表達調控等功能。細菌 de novo 測序已取代傳統方法,成為研究細菌演化遺傳機制、關鍵功能基因的重要工具:可預測重要基因與蛋白以了解其功能與可能機制;在病原菌致病性與疾病預防治療研究方面,可鑑定致病相關基因、開發與研究疫苗、開發新型抗生素等;在細菌演化研究方面,可探討種內演化關係。
文獻案例
《nature microbiology》期刊發表「Host-derived organic acids enable gut colonization of the honey bee symbiont Snodgrassella alvi」從西方蜜蜂(Apis mellifera)腸道分離的 12 株細菌,涵蓋 Bartonella、Bifidobacterium、Lactobacillus 等共生菌屬,以及條件致病菌 Serratia marcescens KZ11。採用 Oxford Nanopore 測序平台,結合 Flye 組裝軟體進行 de novo 測序與組裝,對 6 株已有 draft 基因體的菌株進行補 Gap 優化。12 株菌株中,10 株實現高覆蓋度(>130×)的環狀染色體組裝,無缺口;2 株透過手動校正(Geneious Prime + Minimap2)閉合剩餘 Gap;對難組裝的 Lactobacillus apis K-mp7,補充 Illumina 短讀長資料,最終實現完整組裝;解析出共生菌特有的代謝基因(如維生素 B 合成基因),以及條件致病菌的毒力基因,為蜜蜂腸道微生態相互作用研究提供完整基因體參考。建立以奈米孔為主、短讀長為輔的細菌 draft 基因體補全方案,推動腸道共生菌的功能與演化研究。
送樣標準
菌體總量≥10⁹;
≥2 ml(液體樣品),重量≥0.5 g(固體樣品);
≥1 μg。
交付內容
組裝結果
核心組裝檔、基因體序列、組裝品質報告、關鍵補充結果、視覺化結果、基因體環狀圖(含 GC 含量、基因密度、質體位置)、Contig 長度分布圖。
註釋資訊
基因結構註釋、功能註釋、非編碼 RNA 註釋。
分析報告
基礎分析模組、樣品品質評估、組裝驗證;進階分析模組、比較基因體分析、功能基因富集分析、演化分析、報告說明。
常見問題
改良後的 MDA 技術已大幅降低誤差,關鍵措施包括:酵素優化:使用高保真 Phi29 DNA 聚合酶(錯誤率<10⁻⁶),減少鹼基錯配;擴增條件控制:採低溫慢擴增(30℃,16 小時),避免非特異性擴增;演算法修正:測序後用專門演算法過濾低拷貝、高偏倚的序列片段,保留真實基因體資訊;品質驗證:透過核心基因覆蓋度評估擴增完整性,確保誤差<10%。
需透過三重驗證確保環狀結構可靠:序列重疊驗證:組裝後基因體兩端序列需存在 100–500 bp 的重疊區;PCR 驗證:設計跨越預測環狀連接處的引子,擴增產物長度與預期一致;測序覆蓋度驗證:基因體覆蓋度需均勻,環狀質體的覆蓋度應與染色體一致。
細菌質體是可移動遺傳元件,常攜帶關鍵功能基因,對細菌適應性至關重要:抗藥基因:多數細菌的抗生素抗藥基因位於質體上,可透過水平轉移擴散;毒力基因:致病菌的毒力因子常由質體攜帶;代謝基因:工業功能菌的特殊代謝基因可能位於質體上,便於基因工程改造;因此註釋時需單獨解析質體序列,明確功能基因的位置與轉移潛力。
