微生物組學
深度剖析宿主與環境微生物群落演變,揭示微生態與健康的複雜交互。
微生物多樣性(16S/ITS/18S)
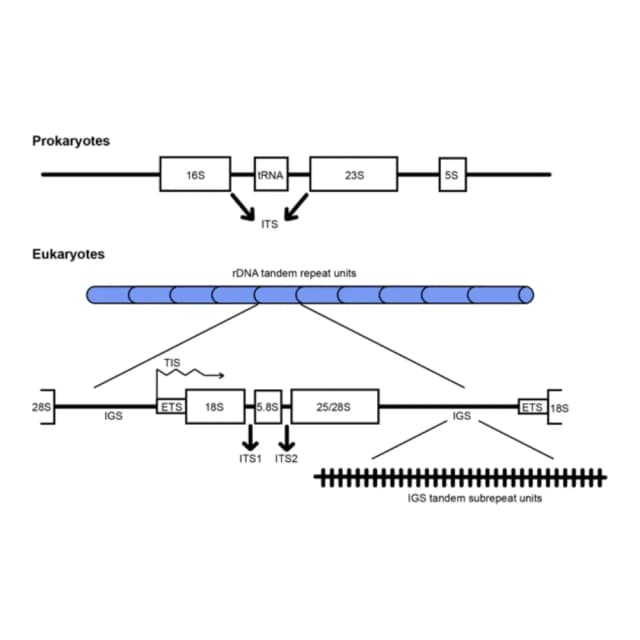
微生物多樣性測序又稱擴增子測序,是一種透過分子技術解析複雜環境中微生物群落構成的高效方法。該方法萃取環境樣品(如土壤、水體、腸道內容物等)的總 DNA,利用通用引子特異性擴增 16S rDNA(細菌與古菌)、18S rDNA(真核微生物)或 ITS(真菌內轉錄間隔區)等標誌性基因的高變區,再結合高通量測序技術,揭示微生物群落的物種組成、豐度與多樣性資訊。其技術核心在於利用目標基因中保守區與高變區的特性:保守區便於通用引子設計,確保擴增廣度;高變區序列的變異則作為物種鑑定的分子條碼,透過序列差異區分不同微生物分類單元。依研究目標不同,通常選擇不同標記基因的特定位點分析。例如,對 16S rDNA 的 V3–V4 區測序常用於解析細菌或古菌的群落結構;18S rDNA 測序適用於環境樣品中的真核微生物多樣性;而 ITS1 或 ITS2 區因演化速率較快,能更精確揭示真菌的群落組成與差異。
原理介紹
微生物多樣性測序(又稱擴增子測序)的實驗流程始於 PCR 擴增。取品質合格的基因體 DNA 樣品,加入融合引子配置 PCR 反應體系,設定特定 PCR 參數進行標的擴增。擴增完成後,對產物進行純化以去除引子、酵素等雜質,完成文庫建構。文庫品質檢測是確保測序成功的關鍵環節,對文庫的片段大小分布與濃度進行精確測定,檢測合格的文庫可上高通量測序平台測序。下機資料需經嚴格品控:首先過濾原始資料,去除低品質 reads,取得高品質 Clean Data;隨後利用 reads 間的 Overlap 關係將雙端序列拼接成更長的 Tags;接著在 97% 相似度閾值下將 Tags 聚類為 OTU,每個 OTU 通常代表一個微生物物種。後續分析包含:透過比對資料庫對 OTU 進行物種註釋;基於註釋結果計算 α 多樣性與 β 多樣性,揭示樣品內物種複雜度及組間群落差異。整個流程透過標準化操作,實現對環境樣品微生物群落結構的解析。
文獻案例
《Science》期刊發表題為「Gut microbiome heritability is near-universal but environmentally contingent」的研究論文,旨在探討宿主遺傳對腸道微生物組的影響。研究基於野生狒狒(Papio cynocephalus)族群,透過長達 14 年的縱向資料(16,234 份糞便樣品,來自 585 隻狒狒),結合 16S rRNA 基因測序,分析微生物多樣性的遺傳性。研究透過 16S V4 區擴增子測序,生成 ASV(amplicon sequence variant)資料,量化微生物相對豐度、群落多樣性(如 Shannon 指數)與 β 多樣性(Bray-Curtis 距離)。透過 16S 技術證明腸道微生物遺傳性在狒狒中近普適,但高度依賴環境背景,為微生物組作為宿主表型響應選擇提供證據,並強調縱向取樣在遺傳研究中的重要性。
送樣標準
≥0.5 g。
≥0.5 ml。
≥0.5 g。
≥0.3 g。
≥1 ml,沉澱≥0.5 g。
≥1 ml,沉澱≥0.5 g。
≥1 個。
≥8 ml 或≥4 g。
≥0.5 g。
≥1 張。
≥1 張。
交付內容
品質控制報告
總結資料品質指標,如 Q30 分數、測序深度、序列長度分布,以及過濾後的有效序列數量。
ASV/OTU 表
生成擴增子序列變體(ASV)或操作分類單元(OTU)表格,列出各樣品中微生物特徵的豐度。
去噪與嵌合體去除
透過工具處理序列,減少 PCR 與測序錯誤。
多樣性分析
Alpha 多樣性、Beta 多樣性、統計檢定。
分類學註釋
分類學分配,通常基於參考資料庫;分類學組成圖,提供各樣品中不同分類單元的相對豐度圖表。
進階分析與報告
差異豐度分析:辨識組間顯著差異的微生物類群。功能預測:可選內容,如基於 PICRUSt2 預測微生物功能潛能。
常見問題
ITS 測序主要針對真菌多樣性研究,註釋準確度高;18S 測序針對真核微生物,註釋範圍廣,但就真菌而言精確度相對較低;可依研究目的合理選擇測序方案。
16S 樣本多樣性及組間差異分析基於統計結果,一般樣本數越多統計結果越準確。最低樣本數要求:樣本間多樣性分析(n≥4);組間多樣性分析(組別≥2,每組 n≥3)。
16S 擴增子測序是對微生物 16S rDNA 特定區域進行擴增與測序分析的產品,擴增產物不含宿主資訊,因此樣品中的宿主 DNA 不會影響測序結果,過程中也無須增加資料量。
