表观组学
解析非序列层面的遗传修饰规律,探索环境如何通过修饰影响基因表达。
RIP-Seq
RIP-seq(RNA Immunoprecipitation sequencing)是一种用于研究RNA与蛋白质相互作用的高通量测序技术,广泛应用于鉴定特定RNA结合蛋白(RBP, RNA-binding protein)在全转录组范围内所结合的RNA靶标。RNA结合蛋白(RBPs)在转录后调控中起关键作用,包括mRNA剪接、转运、稳定性、翻译及降解等过程。为全面解析RBP的功能及其调控网络,需明确其在细胞内直接结合的RNA靶点。传统方法如CLIP(Crosslinking and Immunoprecipitation)依赖紫外线交联以固定RNA-蛋白复合物,而RIP-seq则通常不进行交联(或使用甲醛轻度交联),适用于研究天然状态下稳定结合的RNA-蛋白复合物。RIP-seq自2000年代末发展以来,已成为研究RBP-RNA互作的重要工具,尤其适用于那些与RNA形成较稳定复合物的蛋白(如核糖体蛋白、剪接因子、mRNA稳定性调控因子等)。\
原理介绍
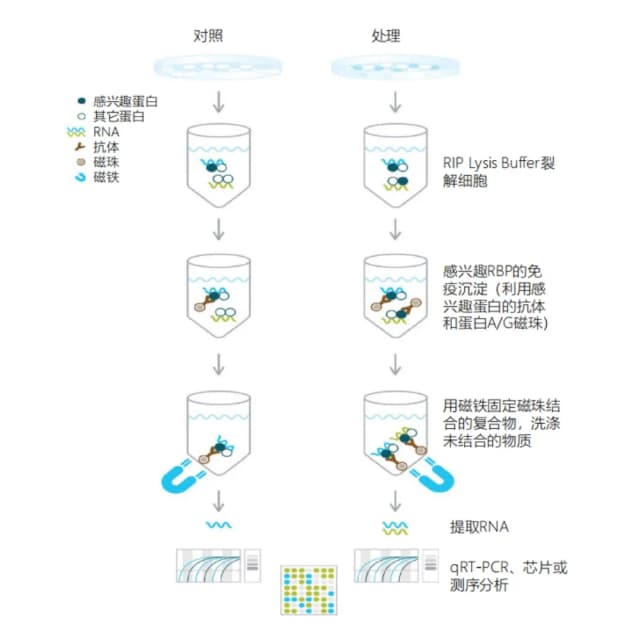
RIP-seq通过特异性抗体富集目标RNA结合蛋白及其结合的RNA,随后对共沉淀的RNA进行高通量测序,从而鉴定该蛋白在全转录组范围内的结合位点或靶标RNA。RIP-seq通常不交联或使用可逆交联(如甲醛),保留天然复合物,但可能包含间接结合。
文献案例
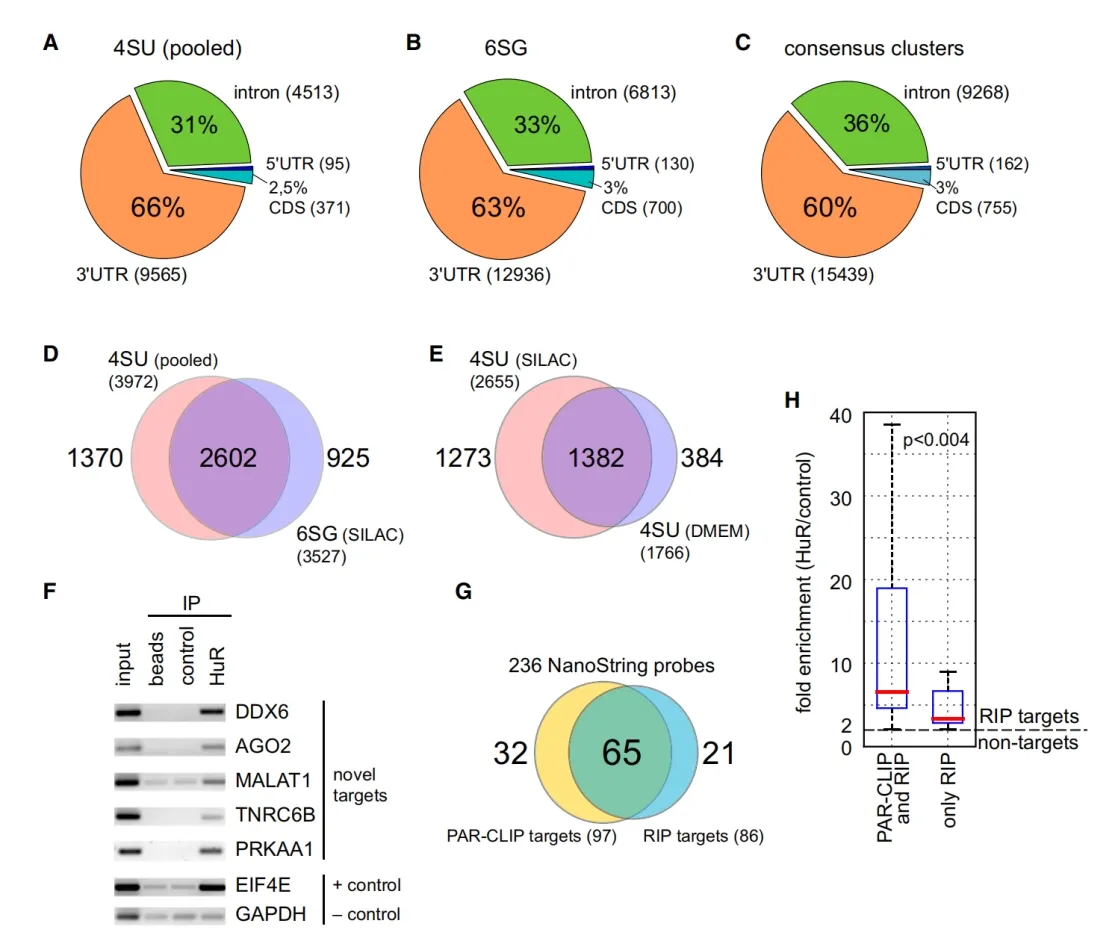
《Molecular Cell》期刊上发表"Transcriptome-wide analysis of regulatory interactions of the RNA-binding protein HuR. "综合利用PAR-CLIP与传统RIP技术,在HeLa细胞中系统解析了RNA结合蛋白HuR(ELAVL1)的全转录组互作网络。研究鉴定出约26,000个高置信度HuR结合位点,主要富集于mRNA的3′UTR区域,并显著富集经典的AU-rich元件(ARE)及高亲和力基序如UUUUAUU和UAUUUAU。值得注意的是,约30–35%的结合位点位于内含子中,且高度保守、靠近3′剪接位点,提示HuR可能参与前体mRNA剪接调控。功能验证显示,HuR敲低导致数千个靶基因的mRNA水平和蛋白合成显著下降,证实其广泛的mRNA稳定作用。此外,HuR结合位点常与miRNA种子区邻近但极少重叠;HuR缺失还特异性上调miR-7,首次揭示HuR对特定miRNA的负调控。该研究不仅确立了HuR作为全局性mRNA稳定性调控因子的地位,也为理解RBP与miRNA协同调控提供了新视角。
送样标准
用量要求
1 × 10⁷ 个细胞
500 mg
1.0 g
交付内容
标准分析内容
Peak识别与注释,靶基因功能富集分析,序列基序分析:从头预测RBP结合基序,并与已知数据库进行匹配。
高级分析 多组比较
差异结合位点分析。 剪接调控关联:分析Peak与可变剪接事件的空间关系。 单核苷酸分辨率分析:适用于i/eCLIP数据的精确交联位点图谱。 多组学整合:联合RNA-seq等数据或公共数据库进行调控网络构建。
常见问题
RNA的完整性贯穿实验始终,RNase的微量污染或抑制剂失效会系统性降解目标RNA,尤其影响长转录本或弱结合位点的检测,引入长度偏好性并严重损耗珍贵样本。这要求从细胞裂解到纯化的全流程在严格控温下使用经认证的无RNase试剂与耗材,并通过电泳或生物分析仪同步监控Input与IP产物的RNA质量完整性。
经典RIP-seq捕获的是处于天然状态、物理稳定性各异的RBP-RNA复合体,这使其能够反映更广泛的生理性互作网络,但也必然包含大量通过其他蛋白质或RNA分子介导的间接结合。因此,鉴定出的结合峰本身并不等同于直接结合位点,必须依赖后续的序列基序分析、交联实验验证或通过定点突变等功能实验来区分直接作用与间接关联。
