基因組學
從序列到功能,從 DNA 水準探索生命本質,助力基礎科研、育種及臨床轉化的突破。
動植物基因組重測序
動植物基因體重測序是在已知參考基因體的前提下,針對特定物種的不同個體或組織進行全基因體測序,進而系統性鑑定全基因體層級的遺傳變異。此技術可高效偵測單核苷酸多型性(SNP)、插入缺失(InDel)、結構變異(SV)與拷貝數變異(CNV)等多類遺傳標記。透過對這些變異資料進行族群層級的統計分析,可深入解析物種的遺傳多樣性、族群結構與演化歷史。在農業領域,此技術有助於快速定位與抗逆性、產量、品質等重要性狀相關的候選基因,為分子標記輔助育種與品種馴化改良提供關鍵的分子遺傳基礎,顯著縮短育種週期。隨著測序成本降低與已知基因體序列物種增多,全基因體重測序已成為動植物遺傳學研究、種質資源評估及育種創新中最迅速有效的技術手段之一。
原理介紹
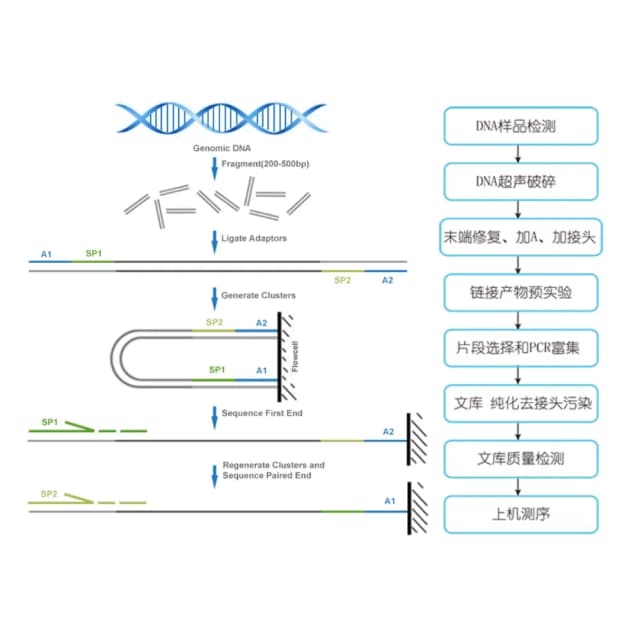
動植物重測序的技術原理是在已知物種參考基因體的基礎上,針對不同個體或族群進行全基因體測序。透過萃取樣品 DNA、建構測序文庫並進行高通量測序後,將產生的短序列 reads 與參考基因體進行比對,進而於全基因體範圍系統性地偵測單核苷酸多型性(SNP)、插入缺失(InDel)、結構變異(SV)與拷貝數變異(CNV)等遺傳變異。這些變異資料為揭示物種遺傳多樣性、族群演化歷史、重要性狀關鍵基因定位(例如透過連鎖分析或全基因體關聯分析 GWAS)以及分子育種提供關鍵的資料基礎。
文獻案例
《Horticultural Plant Journal》期刊發表題為「The Near-Complete genome of Lycium ruthenicum shed light on the genetic mechanism of the fruit color differentiation」的研究論文,透過全基因體重測序分析白果、紫果與黑果枸杞的遺傳差異。研究發現,花青素合成路徑關鍵調控因子 bHLH 轉錄因子 AN1 的啟動子區存在 229-bp 缺失突變,該突變是果實顏色分化(黑果保留完整序列、白果純合缺失、紫果雜合缺失)的核心原因。重測序技術為果實顏色性狀的遺傳解析提供高解析度的遺傳變異資料。透過比較不同顏色果實的基因體差異,研究精準定位 AN1 基因的突變位點,並驗證其對花青素合成的調控作用。這為培育高花青素含量、多果色類型的枸杞新品種提供關鍵標的(如透過基因編輯調控 AN1 基因)。
送樣標準
≥25 mg。
≥200 mg。
≥5×10⁶ cells。
≥0.6 mL。
≥0.1 mL。
常規文庫 DNA 總量≥0.4 μg,PCR free 文庫 DNA 總量≥2 μg。
交付內容
資料品質控制報告
品質評估,包含測序深度、覆蓋度均一性、資料產量及污染狀況。
資料比對品質與基因體覆蓋評估
參考基因體的比對率、測序深度在基因體上的均一性與覆蓋情形。
全基因體變異偵測與註釋
SNP 偵測、InDel 偵測、變異分布視覺化。
族群遺傳結構與演化關係分析
主成分分析(PCA)、系統演化樹建構、族群結構。
選擇性清除分析
探查受選擇基因區域的族群間分化程度(Fst)、遺傳多樣性(Pi)與 ZFst 聯合分析、馴化分析(ZHp 與 ZFst 聯合)。
候選基因的功能富集分析
針對選擇性清除分析篩選出的候選區域內基因進行功能註釋、GO 富集分析、KEGG 路徑分析。
族群歷史動態推論
分析有效族群大小隨時間的變化。
常見問題
常見原因包括:親本材料遺傳背景差異過大,可能引入較多非目標性狀的干擾;目標性狀過於複雜(如由多個性狀構成或屬數量性狀),可嘗試拆分性狀或優化統計方法;測序資料存在污染,建議透過 blast 比對部分資料進行檢查;分析方法不匹配,可對比 ED 法與 snp-index 法的結果以優化策略。
候選區域範圍與基因數量受族群規模、親本差異、性狀類型、測序深度及基因體品質等多因素影響,無法統一保證,但可參考既有專案經驗進行初步預估。
可能原因包括:測序樣品與參考基因體親緣關係較遠(如野生種與馴化種差異);DNA 樣品存在其他物種污染;參考基因體組裝品質較差;比對參數設定過於嚴格。
