表觀遺傳學
解析非序列層面的遺傳修飾規律,探索環境如何透過修飾影響基因表現。
ATAC-Seq
ATAC-seq(Assay for Transposase-Accessible Chromatin with high-throughput sequencing)是一種用於偵測染色質開放區域的高通量測序技術。因其操作簡便、所需細胞量少(可低至 500 個細胞)、實驗週期短,迅速成為研究表觀遺傳學與基因調控的重要工具。真核生物的 DNA 並非「裸露」存在,而是與組織蛋白等蛋白結合形成染色質。調控元件(如啟動子、增強子)通常位於染色質結構鬆散的區域(即開放染色質),這些區域可被轉錄因子與調控蛋白結合,進而控制基因表達。ATAC-seq 透過直接標記這些開放區域,協助研究者繪製全基因體範圍的染色質可及性圖譜,間接揭示潛在的調控網絡。
原理介紹
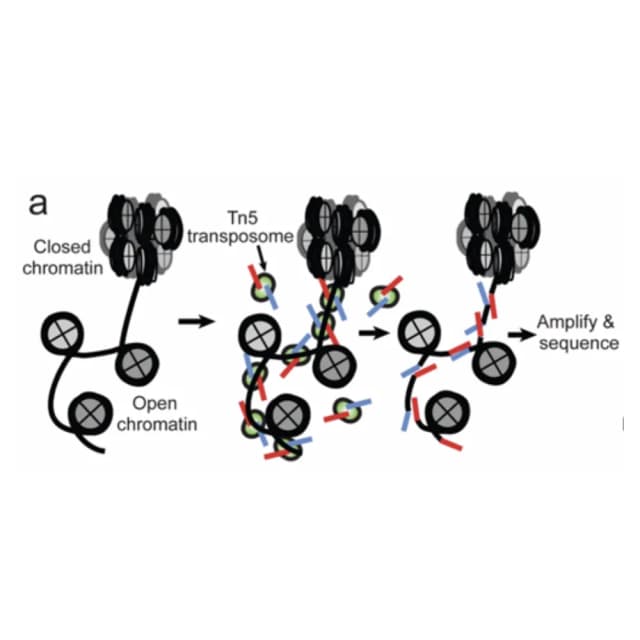
ATAC-seq 即轉座酶可及性染色質高通量測序,其核心原理是運用改造後的轉座酶對開放染色質區域進行特異性辨識與切割,結合高通量測序技術,實現全基因體範圍染色質可及性的精準偵測。ATAC-seq 的核心工具是超活性 Tn5 轉座酶,這是一種經人工改造的轉座酶。將超活性 Tn5 轉座酶與經溫和裂解的細胞核樣品混合後,轉座酶迅速結合到開放染色質區域,並在該區域同步完成兩個反應:一方面作為「分子剪刀」切割該區域 DNA 鏈,產生短片段 DNA;另一方面將自身攜帶的測序接頭精準連接至切割後 DNA 片段的兩端。隨後只需對這些帶接頭的 DNA 片段進行簡單 PCR 擴增,即可獲得符合高通量測序要求的文庫。透過高通量測序並結合生物資訊分析,將測序所得 DNA 片段定位至參考基因體,這些定位區域即為全基因體範圍的染色質開放區域。
文獻案例
《Cell》期刊發表「A single cell atlas of in vivo mammalian chromatin accessibility.」研究論文,應用組合索引策略(sci-ATAC-seq),對來自 13 種成年小鼠組織的約 10 萬個單細胞核進行全基因體染色質可及性測序,成功鑑定出 85 種具獨特染色質開放模式的細胞群體,並註釋其中 69 個為明確細胞類型。研究團隊整合 Cicero 演算法建構超過 440 萬條順式調控連接,將遠端調控元件與標的基因的啟動子關聯,並據此計算「基因活性評分」,有效橋接單細胞 ATAC-seq 與 scRNA-seq 資料,實現跨模態細胞類型註釋。進一步地,作者運用卷積神經網絡(Basset)解析各細胞類型的轉錄因子結合基序語法,發現如 GATA、MEF2、PPAR 等關鍵 TF 在特定譜系中起主導作用。尤為突出的是,該研究透過將小鼠單細胞染色質開放區域與人類 GWAS 彙總統計資料進行跨物種整合,運用 LD Score 迴歸方法,在單細胞解析度下辨識出數百種複雜性狀的細胞類型特異性遺傳力富集訊號—例如阿茲海默症顯著富集於小膠質細胞,而雙相情緒障礙則主要關聯興奮性神經元。研究不僅提供首個哺乳動物體內單細胞染色質可及性資源圖譜,更展示如何運用高解析度表觀基因體資料解析人類疾病的細胞起源,為精準醫學研究奠定基礎。
送樣標準
活性≥90%,數量≥20 萬個細胞/樣品。
>300 mg。
幼嫩葉片≥0.3 g,種子/根/莖(新鮮幼嫩)≥0.5–1 g。
交付內容
基礎分析結果
比對結果,比對至參考基因體的 BAM 檔、比對率統計摘要、染色質開放區域辨識、Peak 註釋資訊、關聯最近基因、功能元件類型。
關鍵品質指標
TSS enrichment score、FRiP score、片段長度分布圖、測序資料統計:總 reads 數、Q30 比例、有效比對率、peak 總數等。
視覺化檔
樣品相關性熱圖 & PCA 圖:評估生物學重複一致性及組間差異;差異分析(適用多組樣品),差異開放區域(DARs)列表(BED + 註釋)、差異 peaks 視覺化(如熱圖、火山圖、聚類圖)。
進階分析
Motif 富集分析、轉錄因子足跡分析(Footprinting)、多組學整合分析、調控網絡建構。
常見問題
高粒線體比例通常反映細胞核萃取不佳或開放染色質總量過低。實驗上需優化裂解條件與離心參數以富集完整細胞核;生資層面,應於比對後直接過濾 chrM reads,並於後續分析評估其對 Peak calling 的影響。
此現象指向染色質未被 Tn5 正確區分切割。首要排查細胞活性與核完整性,死細胞或破損核會釋出基因體 DNA 造成背景。其次需滴定 Tn5 酶量並嚴格控制反應溫度與時間。對精子等特殊細胞類型,其組織蛋白—魚精蛋白替換會導致核小體結構消失,此為生物學現象。
